ニュースの概要

インド政府は医療機器規則を改正し、滅菌を専門業者へ委託する企業に求めていた許認可上の重複負担を軽くする方向を示しました。委託先が有効な許可を持っていれば、製造企業が別途、貸与に関するライセンスを取得しなくてもよい運用が進みます。さらに、欧州連合を厳格な規制を持つ法域として扱い、EUで承認された一部の機器では、インド国内の臨床試験を省略できる可能性も広がります。これにより、滅菌工程の外部化と販売承認の両面で、インド市場への参入期間を短縮しやすくなります。
引用元: インド政府が医療機器の外注滅菌規制を緩和、EUも厳格規制国に追加(Healthcare Asia Magazine)
分析・見解
許認可の重複解消が滅菌委託を現実的にする
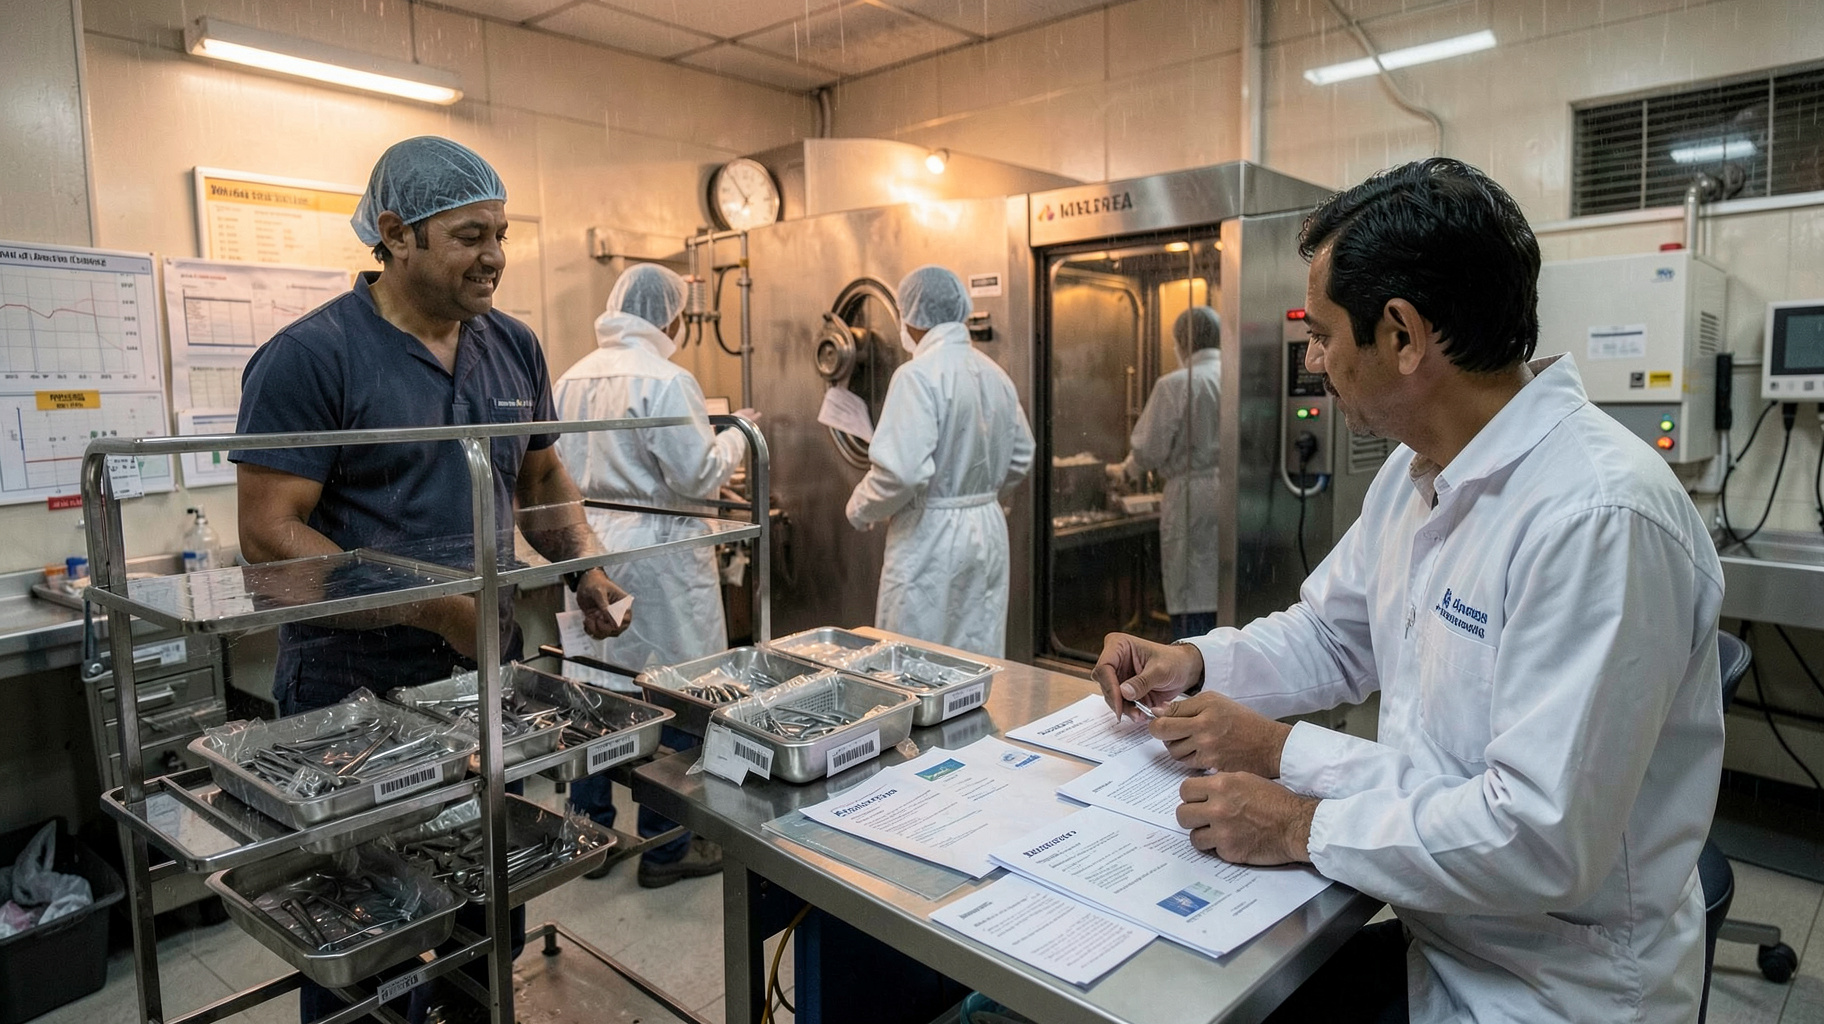
医療機器の滅菌は、製造そのものとは別の専門工程です。高圧蒸気、エチレンオキサイド、低温ガスなど、製品の材質や形状に応じて適切な方法を選び、設備の性能、包装の密封性、処理後の無菌性を確認しなければなりません。ところが、委託先がすでに行政の許可を持っていても、製造企業側に追加の貸与ライセンスを求める制度では、同じ工程について二重に書類を整える場面が生じます。
今回の変更は、滅菌設備を自社で抱えない企業にとって、単なる事務手続きの削減にとどまりません。初期投資を抑えながら、製品開発と製造管理に人員を集中できます。特に、インドで生産を始める海外企業や、複数の製品を少量ずつ展開する企業には効果が大きいでしょう。
EU承認の活用で臨床試験の重複を減らせる
EUを厳格な規制法域に加える動きは、医療機器の評価を一からやり直す負担を軽くする狙いがあります。EUの承認を得た機器でも、インドでそのまま販売できるわけではありません。しかし、性能、リスク、製造管理に関する資料をインド当局の審査で活用しやすくなれば、国内試験の範囲を絞れる可能性があります。
ここで重要なのは、臨床試験の免除を販売承認の免除と取り違えないことです。申請者は、EUでの承認状況、対象機器の同一性、製造場所、使用目的、事故や不具合の記録を整理する必要があります。EU向け製品とインド向け製品で仕様やラベルが違えば、既存データの利用範囲も狭くなります。規制緩和の価値は、試験を完全になくすことではなく、信頼できる海外データを審査の土台として使える点にあります。
技術面では滅菌工程の責任分担が焦点になる
外注が容易になっても、最終製品の品質責任まで委託先へ移るわけではありません。製造企業は、委託先の設備が自社製品に適しているかを確認し、処理条件を決め、記録を保存しなければなりません。例えば、蒸気滅菌なら温度と圧力だけでなく、製品内部まで十分に熱が届くかを確認します。エチレンオキサイドなら、処理後に残留する成分が安全な水準まで下がったかが重要です。
今後は、委託先の選定基準と監査の質が競争力になります。処理結果の証明書だけを受け取るのでは不十分です。ロット番号、包装状態、設備の校正、異常時の対応、再処理の判断基準まで追える仕組みが必要です。工程を外に出すほど、記録をつなぐ仕組みが企業の品質保証を支えます。
インドは低コスト拠点から地域供給網の中核へ進む
インド市場の魅力は、人口規模だけではありません。国内需要の拡大に加え、現地生産を足場に南アジアや中東へ出荷する構想も描きやすくなります。滅菌の専門業者を利用でき、欧州で作成した評価資料も活用しやすくなれば、製品投入の順序を柔軟に設計できます。
ただし、許認可の緩和は品質競争を弱めるとは限りません。むしろ参入企業が増えるほど、安定した滅菌能力、短い納期、追跡可能な記録が取引条件になります。今後は、規制対応を法務部門だけの仕事にせず、設計、購買、物流、品質保証をつなぐ経営課題として扱える企業が優位に立つでしょう。
ビジネスへの影響
委託先を価格ではなく工程能力で選ぶ
企業が最初に行うべきことは、滅菌業者の許可証を確認するだけではありません。自社製品の材質、包装、年間生産量、必要な納期に対して、業者の設備と運用が合っているかを評価します。高圧蒸気に耐えない樹脂製品を無理に処理すれば、変形や劣化が起きます。エチレンオキサイドを選ぶ場合は、残留成分を抜く時間が長くなり、在庫日数や出荷計画に影響します。
契約書には、処理条件の変更手続き、異常ロットの扱い、再滅菌の可否、記録の保存期間、当局への報告責任を明記する必要があります。許可を持つ業者でも、製品ごとの工程確認が弱ければ、後の回収や出荷停止の費用が大きくなります。見積価格だけでなく、監査結果と納期の安定性を含めて比較することが重要です。
EU資料を使うための申請資料を先にそろえる
EU承認をインド申請に活用する企業は、承認証明だけでなく、試験報告書、リスク評価、製造所情報、変更履歴、不具合情報を一つの資料体系にまとめるべきです。製品名が同じでも、使用目的や付属品、ソフトウエアの版が違えば、同一機器として扱われない可能性があります。
販売計画では、臨床試験の短縮を前提に発売日を固定するのは危険です。申請前に現地代理人や規制担当者へ、免除の適用条件と追加資料の可能性を確認し、通常審査になった場合の予備日程も置きます。規制変更の恩恵を早く受ける企業は、制度が確定してから動くのではなく、既存データの棚卸しと委託先監査を先に済ませています。
外注化と追跡管理を同時に設計する
滅菌工程を外部へ出すと、製造、運送、滅菌、保管の間に情報の切れ目が生まれやすくなります。そこで、製品番号と滅菌ロットを出荷記録に結び付け、どの製品がいつ、どの条件で処理されたかをすぐ確認できるようにします。紙の証明書だけに依存せず、変更履歴を含む電子記録を整えると、監査や不具合調査の時間を短縮できます。
この制度変更は、外注費を下げる話ではなく、固定費型の設備運用を必要な量だけ使う形へ変える機会です。需要が読みにくい段階では外部委託で柔軟性を確保し、量が増えた段階で自社設備との損益を再比較する。段階的な判断が、品質と成長投資の両立につながります。